Что такое CAPA и чем она не является
Распространённое заблуждение — считать CAPA разделом документации. Документы в CAPA есть, но они следствие, а не суть. Суть в трёх действиях: понять настоящую причину события, устранить её и доказать, что устранение сработало. Если из этих трёх шагов выполняется только оформление бланка, получается формальность, за которую регуляторы и выписывают замечания.
| Не CAPA | CAPA |
|---|---|
| заполненная форма и подпись руководителя | изменённый процесс, в котором событие больше не повторяется |
| «провели дополнительный инструктаж» | выяснено, почему инструкция позволяла ошибиться, и инструкция изменена |
| «причина — человеческий фактор», точка | человеческий фактор обоснован письменно, системная причина исключена (п. 8.17) |
| действие закрыто в срок | через 3–6 месяцев подтверждено данными, что проблема не вернулась |
| один документ на один случай | тренд-анализ: похожие случаи связаны между собой (п. 8.19) |
Полезно различать три вещи, которые часто пишут в одну строку.
| Коррекция | устранение последствия здесь и сейчас: изъять серию, перевесить продукцию, восстановить температуру. Причину не трогает |
| Корректирующее действие | устранение основной причины уже произошедшего события, чтобы оно не повторилось |
| Предупреждающее действие | устранение причины события, которое ещё не произошло, но возможно: тот же риск на соседней камере, линии, складе |
Проверяющий почти всегда спрашивает: «покажите, где здесь коррекция, а где корректирующее действие». Если в записи только коррекция, а поле корректирующего действия заполнено фразой вроде «усилен контроль», это считается незакрытой CAPA.
Чем это задано: действующие требования
С 1 марта 2026 года национальные Правила надлежащей производственной практики (приказ Минпромторга России от 14.06.2013 № 916) не применяются: инспектирование производителей и выдача заключений идут только по Правилам GMP ЕАЭС. Формально приказ № 916 признан утратившим силу приказом Минпромторга России от 25.06.2026 № 3093 (зарегистрирован в Минюсте 28.07.2026, № 87651). Если ваши СОП ссылаются на № 916, ссылки пора переписать.
| Документ | Где о CAPA | Что требуется |
|---|---|---|
| Правила GMP ЕАЭС (Решение Совета ЕЭК от 03.11.2016 № 77, ред. 04.07.2023), глава 1 «Фармацевтическая система качества» | п. 1.4 (xiv) | при расследовании отклонений, предполагаемых дефектов и других проблем применяется соответствующий уровень анализа основных причин; уровень определяется по принципам управления рисками для качества |
| Там же, глава 1 | п. 1.6 | периодические обзоры функционирования системы качества с участием высшего руководства — анализ со стороны руководства |
| Там же, глава 1 | п. 1.10–1.11 | обзор качества продукции; по его результатам оценивается необходимость корректирующих и предупреждающих действий или повторной валидации, с обоснованием причин и своевременным результативным выполнением |
| Там же, глава 8 «Претензии, дефекты качества и отзывы продукции» | п. 8.16–8.19 | анализ основных причин; письменное обоснование вывода о человеческой ошибке; определение и принятие CAPA с обязательной проверкой и оценкой результативности; регулярный анализ записей на повторяющиеся проблемы |
| Там же, глава 9 «Самоинспекция» | п. 9.1–9.3 | программа самоинспекций по графику, независимое проведение, документирование наблюдений и предложений по корректирующим действиям |
| Там же, глава 6 «Контроль качества» | п. 6.9, 6.16, 6.35 | данные ведутся способом, позволяющим оценивать тренды; выходящие за пределы спецификации и тренда данные рассматриваются и направляются на расследование |
| Там же, часть III, главы II и III | — | гармонизированные тексты по управлению рисками для качества (аналог ICH Q9) и фармацевтической системе качества (аналог ICH Q10) включены прямо в Правила: в ЕАЭС это не «зарубежные рекомендации», а часть нормативного документа |
| Правила GDP ЕАЭС (Решение Совета ЕЭК от 03.11.2016 № 80) | п. 11 (д) и (е) | отклонения от установленных процедур документируются и расследуются; предпринимаются необходимые корректирующие и предупреждающие действия — в соответствии с принципами управления рисками для качества |
| Там же | п. 10, 13–14 | система управления изменениями; формализованный процесс периодического обзора системы качества, результаты документируются и доводятся до персонала |
| Там же | п. 117–120 | самоинспекции по программе, охватывающей все аспекты GDP; результаты документируются |
| Приложение № 11 Правил GMP ЕАЭС «Требования к компьютеризированным системам» | разд. 4, 7, 9–14 | валидация, резервное копирование, контрольный след, управление изменениями, периодическая оценка, ограничение доступа, управление инцидентами с установлением основной причины критических сбоев, электронная подпись |
| Приложение № 15 Правил GMP ЕАЭС «Квалификация и валидация» | — | результаты, не удовлетворяющие критериям приемлемости, регистрируются как отклонения; значимые изменения протокола оформляются как отклонения с научным обоснованием |
| Рекомендация Коллегии ЕЭК от 19.09.2023 № 25 | — | руководство по обеспечению целостности данных и валидации компьютеризированных систем: контрольный след «кто, что, когда и почему», электронные подписи, раздельное хранение резервных копий |
ICH Q9(R1) в редакции 2023 года уточнил, что формальность управления рисками — не двоичное «есть или нет», а спектр: для простых случаев допустим упрощённый подход. Текст части III Правил GMP ЕАЭС соответствует исходной редакции ICH Q9, поэтому при работе на экспорт стоит смотреть обе редакции.
Жизненный цикл записи CAPA
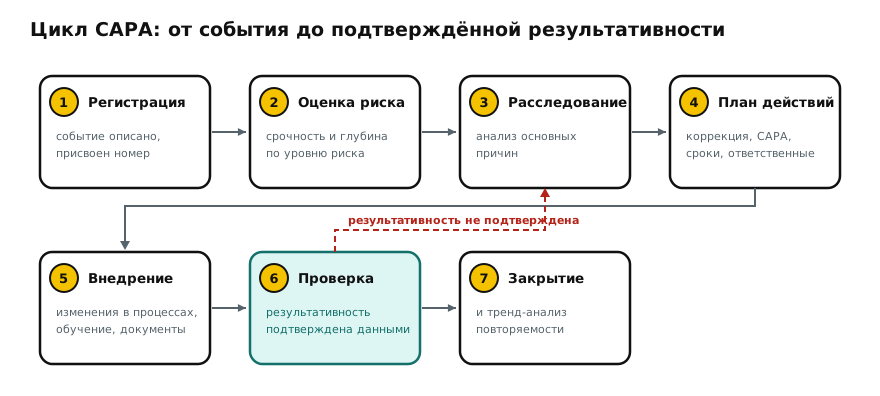
- Регистрация
— событие описано так, чтобы через год было понятно, что произошло: объект, время, длительность, измеренные значения, кто обнаружил. Присвоен номер и источник (отклонение, претензия, аудит, тренд).
- Немедленная коррекция
— что сделали прямо сейчас, чтобы ограничить последствия: карантин продукции, перенос в другую камеру, вызов сервиса. Оформляется отдельно от корректирующего действия.
- Оценка риска
— влияние на качество препарата и на пациента. От этой оценки зависит всё дальнейшее: глубина расследования, сроки, уровень согласования, нужно ли уведомлять регулятора и держателя регистрационного удостоверения.
- Расследование основной причины
— сбор данных, проверка смежных партий, оборудования, периодов и объектов; формальный метод анализа; вывод, подтверждённый фактами, а не мнением.
- План действий
— раздельно: коррекция, корректирующие действия, предупреждающие действия. У каждого — ответственный, срок и критерий выполнения. Оценивается, не создаёт ли действие новых рисков.
- Внедрение
— изменения в процессах, оборудовании, уставках и точках контроля; пересмотр СОП; обучение с подтверждением; при необходимости — повторная квалификация или валидация через процедуру управления изменениями.
- Проверка результативности
— заранее заданный критерий и период наблюдения. Не «действие выполнено», а «за N месяцев событие не повторилось при сопоставимых условиях». Если критерий не достигнут, запись возвращается на расследование.
- Закрытие и тренд-анализ
— запись закрывается, данные уходят в обзор качества продукции и в анализ со стороны руководства; повторяемость однотипных событий отслеживается отдельно.
Откуда берутся входы и куда уходят результаты
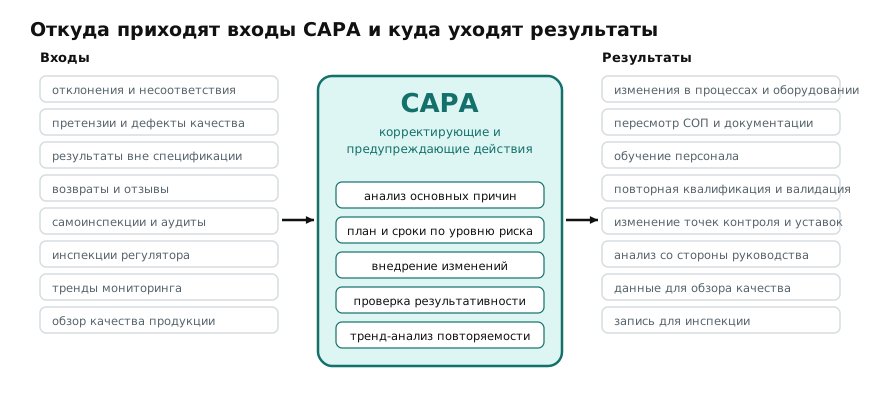
Для складов, холодильных камер и транспортировки самый частый вход — данные температурного мониторинга. Причём входом становятся не только тревоги, но и тренды: медленный дрейф средней температуры, рост числа кратковременных выбросов, увеличение длительности открывания дверей. Пункт 6.9 Правил GMP ЕАЭС прямо требует вести данные так, чтобы тренды можно было оценивать, а выходящие за их пределы значения направлять на расследование.
| Вход | Типичный сценарий на складе или в камере | Что обычно оказывается основной причиной |
|---|---|---|
| Тревога по температуре | выход за +2…+8 °C ночью, длительность 96 минут | обмерзание испарителя из-за забитого дренажа; отказ одного из двух агрегатов без оповещения |
| Тренд без тревоги | средняя температура зоны за месяц выросла с +5,2 до +7,1 °C | сезонная нагрузка, изменённая схема загрузки, деградация уплотнителя двери |
| Длительное открывание дверей | рост среднего времени открывания на приёмке | изменившаяся логистика, нехватка персонала в пик, отсутствие тамбура |
| Перебой электропитания | переход на резерв на 40 минут | неисправность вводного автомата; истёкший срок батарей ИБП |
| Претензия получателя | термоиндикатор в термоконтейнере показал нарушение | недостаточное количество хладоэлементов; нарушение порядка комплектации |
| Результат самоинспекции | фактическое размещение датчиков не совпадает с отчётом о картировании | перепланировка зоны без пересмотра отчёта; отсутствие процедуры пересмотра |
| Отказ средства измерения | датчик с истёкшей поверкой обнаружен при аудите | нет реестра средств измерений со сроками; ответственность не закреплена |
Анализ основных причин: чем это делают
Правила не предписывают конкретный метод — они требуют, чтобы уровень анализа соответствовал риску. На практике используют несколько инструментов, и выбор зависит от сложности события.
| Метод | Когда уместен | Ограничение |
|---|---|---|
| «Пять почему» | простые единичные события с очевидной цепочкой | легко скатиться в одну ветку и остановиться на человеческой ошибке |
| Диаграмма Исикавы («рыбья кость») | когда причин может быть несколько и они из разных областей | показывает гипотезы, но не доказывает их — нужны данные по каждой ветке |
| Дерево отказов (FTA) | отказ технической системы: холод, электропитание, автоматика | требует понимания схемы и времени на построение |
| Анализ видов и последствий отказов (FMEA) | предупреждающие действия, проектирование новой системы | трудоёмок; без обновления быстро устаревает |
| Сравнение «есть / нет» (Kepner-Tregoe) | когда нужно понять, почему проблема появилась здесь, а не там | нужны сопоставимые объекты для сравнения |
| Статистический анализ трендов | медленные изменения, повторяющиеся мелкие события | нужны длинные ряды данных и корректная выборка |
Глава 8 Правил GMP ЕАЭС отдельно оговаривает случай, когда причиной называют человеческую ошибку: такой вывод должен быть официально обоснован, чтобы за ним не были упущены процессные или системные причины (п. 8.17). Это самая частая точка, где расследование признают поверхностным.
Риск определяет глубину и сроки
Одинаково подробно расследовать все события невозможно и не нужно. Основной принцип управления рисками для качества: объём работ, степень формализации и документирования соответствуют уровню риска. Практически это значит, что у вас должна быть матрица, по которой событие попадает в одну из категорий, а категория задаёт срок и порядок.
| Категория | Пример | Глубина расследования | Типичный срок |
|---|---|---|---|
| Критическая | выход за режим хранения с вероятным влиянием на качество серии; фальсификат; отзыв | полное расследование с формальным методом, привлечением уполномоченного лица, уведомлением регулятора при необходимости | немедленно, расследование — дни |
| Существенная | повторяющееся отклонение без подтверждённого влияния на продукцию | формальный анализ основных причин, проверка смежных объектов и периодов | обычно до 30 дней |
| Незначительная | единичное кратковременное отклонение в пределах, обоснованных исследованием стабильности | упрощённый разбор с записью и наблюдением за повторяемостью | обычно до 30 дней, упрощённый порядок |
Сроки в таблице — ориентир из практики, а не норматив: конкретные значения вы устанавливаете своей процедурой и потом по ней же отчитываетесь. Важно, чтобы срок был установлен, обоснован и соблюдался: просроченные CAPA инспекторы фиксируют отдельно.
Проверка результативности — шаг, который пропускают чаще всего
Пункт 8.18 Правил GMP ЕАЭС формулирует это прямо: результативность корректирующих и предупреждающих действий следует проверить и оценить. Чтобы это было выполнимо, критерий задают заранее — до внедрения, а не после.
| Критерий | измеримый и заранее записанный: «за 6 месяцев ни одного выхода за +8 °C в камере К-3 при сопоставимой загрузке» |
| Период наблюдения | достаточный, чтобы захватить условия, при которых событие произошло: сезон, пиковую нагрузку, цикл обслуживания |
| Источник данных | архив системы мониторинга, журнал событий, отчёты — а не устное подтверждение исполнителя |
| Кто проверяет | не тот, кто внедрял действие |
| Если критерий не достигнут | запись не закрывается, а возвращается на расследование: основная причина была определена неверно |
Метрики, которые смотрит руководство
Анализ со стороны руководства (п. 1.6) теряет смысл без цифр. Минимальный набор, который имеет смысл считать автоматически:
| Метрика | О чём говорит | Тревожный признак |
|---|---|---|
| Количество открытых CAPA | текущая нагрузка на систему качества | монотонный рост без закрытия |
| Доля просроченных | выполнимость установленных сроков | просрочки в десятки и сотни дней |
| Среднее время от события до регистрации | работает ли выявление | события регистрируются только перед аудитом |
| Среднее время расследования | хватает ли ресурсов | скачок после смены персонала |
| Доля CAPA с подтверждённой результативностью | качество расследований | меньше, чем доля «закрытых» |
| Повторяемость по объектам и типам событий | устранены ли настоящие причины | один объект даёт несколько CAPA в год |
| Доля событий, где причиной названа человеческая ошибка | глубина анализа | устойчиво высокая доля |
Типовые замечания инспекторов по CAPA
Для российского производителя и дистрибьютора ориентир — замечания инспекторов ГИЛС и НП и Росздравнадзора: чаще всего они приходятся на систему качества, то есть на расследования, обоснование причин и результативность CAPA. Формулировки зарубежных инспекторатов приводим справочно — в России эти документы не применяются, но публикуются подробно и хорошо показывают, что считается слабым расследованием, а логика совпадает с требованиями GMP ЕАЭС.
- Расследование без научного обоснования вывода о причине. Типовая формулировка американского инспектората FDA: расследования результатов вне спецификации признаны неадекватными, поскольку в них отсутствовало научное обоснование определения основной причины.
- Нерезультативные CAPA. Проблема продолжает воспроизводиться после «закрытия» — это признают доказательством того, что действия не были результативными.
- Просроченные CAPA и отклонения, закрытые без корректирующих действий. В опубликованном анализе трендов британского инспектората MHRA фигурируют просрочки длительностью от 59 до 242 дней и 134 отклонения, оформленные без соответствующих корректирующих действий.
- Формальный анализ со стороны руководства: нет формализованного процесса обзора, нет системного отслеживания мероприятий, периодичность не привязана к риску.
- Непроведение полноценного расследования отклонений — одно из самых частых наблюдений зарубежных инспекторов по лекарственным средствам в принципе; в терминах GMP ЕАЭС это нарушение п. 1.4 (xiv) и главы 8.
- Разрыв между расследованием и данными. В отчёте есть вывод, но нет ссылки на архив, по которому его можно проверить, или архив не позволяет восстановить картину: слишком редкая запись, отсутствие журнала событий, изменённые данные без следа.
Требования к системе, в которой живут записи
Если CAPA ведётся в электронном виде — а у любого объекта с мониторингом это так — система попадает под приложение № 11 Правил GMP ЕАЭС и Рекомендацию Коллегии ЕЭК № 25. Требования одинаковы и для нашего модуля, и для любого чужого.
| Валидация | система квалифицирована и валидирована под конкретное применение, есть протоколы IQ, OQ, PQ |
| Контрольный след | записываются все значимые изменения и удаления: кто, что, когда и почему; след доступен и не отключается пользователем |
| Ограничение доступа | физические и логические средства контроля, роли, персональные учётные записи, без общих паролей |
| Электронная подпись | подпись связана с записью неразрывно, содержит имя, дату, время и смысл подписания |
| Резервное копирование | регулярное, с проверкой восстановления; копии хранятся отдельно от основной системы |
| Управление изменениями | изменения системы и её конфигурации — только по процедуре, с оценкой влияния |
| Периодическая оценка | подтверждение, что система остаётся в валидированном состоянии |
| Управление инцидентами | сбои регистрируются и оцениваются, для критических устанавливается основная причина |
| Целостность данных | исходные данные неизменяемы, срок хранения соответствует вашим процедурам |
Что в этой работе делаем мы, а что нет
Скажем прямо: разработкой фармацевтической системы качества, написанием СОП по управлению отклонениями и проведением расследований занимается ваша служба качества или профильный консультант. Мы закрываем техническую часть — ту, без которой расследование упирается в отсутствие данных.
| Задача | Наша роль |
|---|---|
| Достоверные данные, по которым вообще можно расследовать | система мониторинга с поверенными средствами измерений, нужным интервалом записи и неизменяемым архивом |
| Событие замечено вовремя, а не через месяц | тревоги с эскалацией, подтверждение оператором, журнал событий, контроль дверей, питания, протечек |
| Понятно не только «что», но и «почему» | датчики аварий и давления : авария агрегата, пропадание 220 В, открывание дверей — в одном архиве с температурой |
| Тренды видны до того, как случится отклонение | отчёты и тренд-анализ по зонам и объектам, выгрузка для обзора качества продукции |
| Запись CAPA привязана к данным, которые её породили | модуль CAPA в системе мониторинга: этапы, сроки, ответственные, контрольный след |
| Система пригодна для инспекции | валидация компьютеризированной системы , квалификация IQ, OQ, PQ , комплект протоколов |
| Точки контроля обоснованы | температурное картирование и пересмотр расстановки при изменениях |
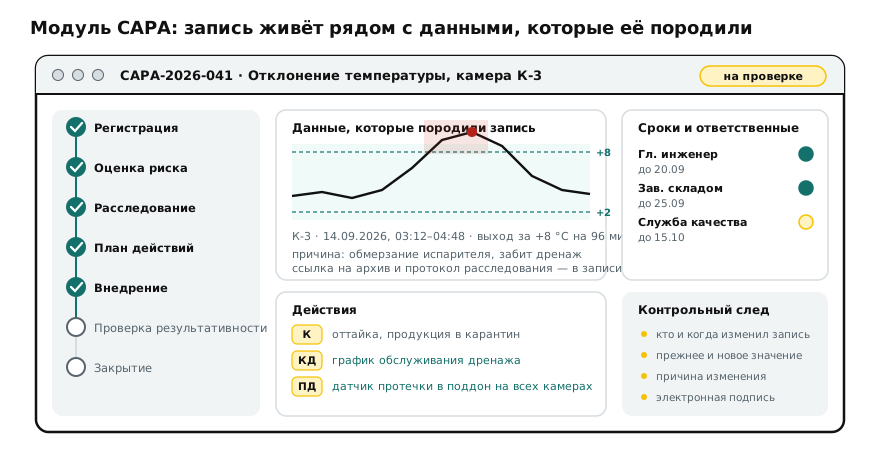
Подробнее о модуле и о том, как его получить, — на странице модуль CAPA для Rapid SCADA. Остальные программы и инструкции собраны в разделе программы и инструкции.
Модуль не превращает организацию в соответствующую GMP или GDP сам по себе. Он хранит записи и связывает их с данными — а решения о том, что считать основной причиной и какое действие достаточно, принимают люди по вашим процедурам.